Biología · de las moléculas a la evidencia
¿Cómo se comparan dos muestras de ADN?
Supón que dos tubos etiquetados contienen material recogido en lugares distintos. Ambos pueden contener células humanas y ADN. Mirar los tubos no permite saber si el ADN procede de la misma persona. Necesitamos una característica que podamos medir y, además, entender qué significa exactamente que las mediciones coincidan.
Seguimos un ejemplo pequeño desde las células hasta una región de ADN elegida, luego la copia y, por último, las bandas visibles. El equipo de laboratorio se puede inspeccionar en tres dimensiones; junto a él, los diagramas por pasos explican el proceso molecular que el equipo real esconde dentro del tubo. Todos los perfiles y números de frecuencia que aparecen abajo son inventados con fines didácticos.
Una muestra no es una huella visible
La célula es una unidad pequeña de tejido vivo. Muchas de nuestras células tienen un núcleo, una región interna rodeada por una membrana. El núcleo contiene cromosomas. Cada cromosoma está formado por una molécula de ADN muy larga y por proteínas que la empaquetan. Esas proteínas no son lo que compara esta lección: comparamos el orden de las bases a lo largo del ADN. Una molécula es un conjunto de átomos unidos entre sí. El ADN es una molécula muy grande formada por unidades enlazadas llamadas nucleótidos. Las bases de esos nucleótidos son de cuatro tipos y se abrevian A, T, C y G. Una secuencia es el orden de esas bases a lo largo de una hebra. Retén tres palabras mientras sigues leyendo: ADN, base, secuencia.
La mayor parte de la secuencia de ADN es igual entre las personas. Por eso no buscamos una forma molecular completamente distinta y exclusiva de cada persona, sino que elegimos varios puntos donde puede darse una diferencia pequeña y medible. El conjunto de esas mediciones se llama perfil de ADN. La «huella de ADN» es el nombre de esta comparación, no la fotografía de una molécula con forma de huella dactilar.
La primera estación de abajo muestra el contexto de la recogida. Elige una estación y usa «Paso siguiente» para ver la explicación. La mesa mantiene una vista estable; no gira ni salta sola mientras lees. En las secciones siguientes volveremos a lo que ocurre dentro de los tubos.
1/3 · Tubos de muestra etiquetados
Las muestras deben estar etiquetadas durante todo el proceso. Aunque la medición sea perfecta, usar por error la muestra de otra persona dará una conclusión equivocada.
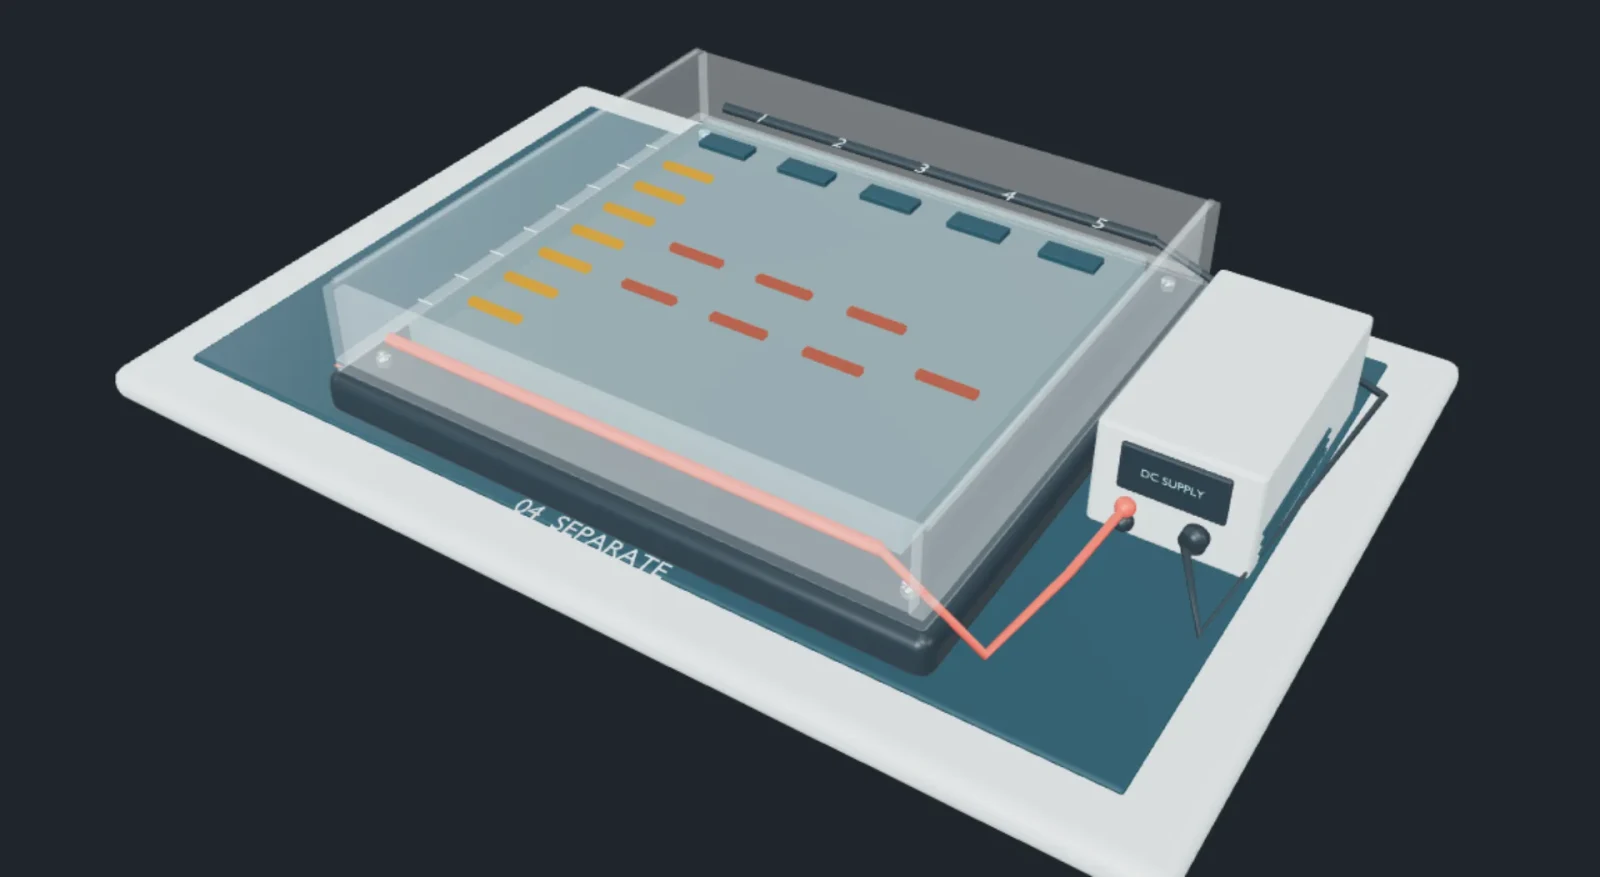
Arrastra para inspeccionar el aparato; la cámara no gira por sí sola. Para observar el gel puedes elegir «Vista desde arriba» y, si giras la vista, restablecerla. Este es un modelo didáctico, no una guía para manipular muestras biológicas.
¿Qué puede ser distinto entre dos personas?
Considera la secuencia corta GATA. En un punto elegido puede aparecer una tras otra: GATA GATA GATA. Aquí hay tres repeticiones. Otra copia del mismo cromosoma puede tener más o menos repeticiones en el mismo punto. Una región donde una secuencia corta se repite una tras otra se llama repetición corta en tándem, abreviada STR. El punto que comparamos se llama locus.
En los pares de cromosomas ordinarios que usa este ejemplo, una persona hereda una copia de cada progenitor biológico. Por eso en cada locus se leen dos números de repeticiones, por ejemplo 8 y 11. Una versión concreta de ese locus se llama alelo. Aquí, «alelo 8» significa la versión con ocho repeticiones; no es el octavo cromosoma ni ocho copias de toda la molécula de ADN.
Conviene separar tres cosas: el locus es la ubicación; el número de repeticiones describe una versión que se encuentra allí; los dos números juntos describen a esta persona en ese lugar. La región repetida no tiene por qué estar dentro de un gen que produce proteínas. Nuestras A, B y C son nombres inventados de locus, no un recuento de las letras A y C del ADN.
Convertir el número de repeticiones en longitud
El ADN suele tener dos hebras complementarias: A se aparea con T, y C con G. Cada pareja se llama par de bases y se abrevia pb. Así, una región de doble hebra con 132 posiciones apareadas mide 132 pb, aunque las dos hebras juntas contengan 264 bases individuales; la longitud no se obtiene sumando el número de bases de ambas hebras.
Copiamos la región repetida junto con las partes fijas de sus dos lados. En el locus ficticio A, esas partes fijas suman 100 pb en total. Cada repetición GATA aporta además 4 pb. Con ocho repeticiones, la parte repetida mide , así que el fragmento copiado completo mide ; con once, mide .
Los extremos quedan fijos; solo cambia el número de repeticiones
Cada bloque rojo GATA representa 4 pares de bases. Los dos extremos grises juntos representan 100 pares de bases. La parte gris se dibuja comprimida en pantalla, así que compara los números y no calcules con el ancho dibujado.
- Longitud de la copia 1
- Longitud de la copia 2
- Número de longitudes distintas
- 2
Las dos copias tienen longitudes distintas. Sus fragmentos amplificados forman dos grupos, así que en esta muestra limpia ideal deberíamos ver dos bandas en este locus.
Si es el número de repeticiones y la longitud medida, el mismo recuento da . Para hallar el número de repeticiones hay que conocer la longitud de la parte repetida. Al restar los 100 pb fijos queda . Cada repetición ocupa cuatro pb, así que al dividir la longitud restante entre cuatro se obtiene . Por ejemplo, si se miden 152 pb, la parte repetida mide pb y contiene repeticiones. Por tanto, en este modelo el fragmento tiene trece repeticiones.
Aunque A y B tengan ambos ocho repeticiones, los fragmentos no tienen por qué medir lo mismo: en este ejemplo, B tiene 160 pb de parte fija, así que con ocho repeticiones mide . Hay que conservar la etiqueta del locus. Los alelos reales también pueden tener repeticiones incompletas u otras diferencias de secuencia; el cálculo con repeticiones enteras de aquí las deja fuera a propósito.
De las células a un extracto utilizable
Antes de copiar una región hay que liberar el ADN del material recogido. Una solución preparada abre la membrana celular y la membrana nuclear. Las proteínas y otras sustancias pueden interferir con la reacción de copia, por lo que la extracción también elimina impurezas y recoge el ADN en un líquido adecuado para las reacciones siguientes. Los pasos concretos varían según la muestra y el método; abrir la célula es solo la primera parte.
En la mesa, elige «Liberar ADN». El rotor grande de la centrífuga es la parte que gira con los tubos. Aquí lo mantenemos quieto para que puedas ver bien dónde están los tubos. Girar ayuda a separar sustancias, pero no lee la secuencia del ADN. La etiqueta del tubo mantiene el extracto ligado a la muestra original; herramientas separadas y muestras de control también ayudan a detectar contaminación.
El control en blanco de extracción no recibe muestra recogida, pero pasa por el mismo proceso. Si más adelante se detecta una señal de ADN en ese control, puede indicar contaminación. Por eso un control negativo es importante aunque no produzca bandas llamativas. Esta lección muestra muestras limpias ideales; un laboratorio real debe comprobar la cantidad y la calidad del ADN antes de interpretar los resultados.
Elegir la región antes de copiar
El extracto contiene ADN de muchas posiciones, pero solo queremos ver las regiones STR elegidas, y además puede haber tan poco que no se mida con claridad. Por eso usamos la reacción en cadena de la polimerasa, o PCR, para fabricar muchas copias de las regiones seleccionadas. La selección debe formar parte del proceso de copia; copiar todos los fragmentos irrelevantes no responde directamente a nuestra pregunta.
Las proteínas son otro tipo de molécula biológica grande; algunas ayudan a que ocurran reacciones químicas y se llaman enzimas. Una ADN polimerasa es una de ellas. Aquí une nucleótidos nuevos en una hebra siguiendo una plantilla. Cada base de la plantilla determina qué base complementaria se añade: A pide T, T pide A, C pide G y G pide C. Pero la enzima necesita una hebra corta ya existente para seguir extendiendo desde su extremo. Ese fragmento inicial que aportamos se llama cebador.
Los dos extremos de una hebra de ADN tienen estructuras químicas distintas y se llaman y . La ADN polimerasa solo añade hacia el extremo , así que la hebra nueva crece en la dirección de a . Para leer el esquema de abajo no hace falta estudiar ahora la numeración de los átomos del azúcar, pero sí distinguir estos dos extremos. Un cebador es una hebra corta ya preparada que se coloca sobre la plantilla, y la enzima añade a partir de su extremo. Las dos plantillas apuntan en direcciones opuestas, por eso los cebadores de abajo también deben apuntar en sentidos opuestos.
¿Por qué hacen falta dos cebadores?
Las dos líneas grises largas representan las hebras originales; las pequeñas marcas enfrentadas representan las bases. Es un esquema de direcciones, no la forma real de la molécula. Los tramos dorados son los cebadores y los tramos verde azulado son el ADN nuevo construido a partir de ellos.
Las dos hebras originales apuntan en direcciones químicas opuestas. «» y «» son los nombres de dos extremos con estructura química distinta; no indican una distancia ni un ángulo. Las bases se aparean por complementariedad: con y con .
Este par de cebadores se une a secuencias correspondientes de ambas hebras molde, a cada lado de la región elegida. Después, las copias de un ciclo anterior pasan a ser molde, y las nuevas copias van adquiriendo los dos extremos definidos por los cebadores. ¿Por qué precisamente el tercer ciclo? Observa los tres pasos siguientes: el primero fija un solo extremo, el segundo completa el otro y solo el tercero produce una molécula con ambas hebras de la misma longitud. En el modelo ideal que parte de una molécula de doble hebra más larga, los productos de doble hebra con los dos extremos exactos aparecen por primera vez al terminar el tercer ciclo. No es el calentamiento lo que corta un segmento de ADN de un cromosoma: es la copia repetida la que genera estos fragmentos con límites definidos.
Por qué los ciclos producen muchas copias
Vuelve a «Copiar una región» en el banco de trabajo. El calentamiento separa las hebras; el enfriamiento permite que los cebadores se unan; y una temperatura más alta adecuada permite que la enzima las extienda. El instrumento repite estas etapas. En nuestra ilustración son unos 95 °C, 58 °C y 72 °C, pero los ajustes correctos dependen de los cebadores, la enzima y el protocolo reales. Una temperatura no es una instrucción universal para toda PCR.
Un modelo ideal de duplicación
Partimos de un fragmento diana de doble hebra cuyos extremos ya están delimitados. Cada ciclo ideal copia por completo las dos hebras: una doble hebra se convierte en dos dobles hebras. Al cambiar el número de ciclos, mantén presente esta suposición inicial.
Cada par de líneas representa una copia completa de doble hebra. Después de un ciclo: . Después de dos: . Al repetir esa multiplicación por un total de veces, se escribe . Aquí se cuentan fragmentos de doble hebra, no hebras individuales.
Este cálculo de duplicación ideal explica por qué la copia repetida puede convertir una cantidad pequeña de partida en una señal intensa, pero no significa que una reacción real se duplique perfectamente para siempre. Los reactivos se vuelven limitantes, la enzima puede perder actividad y la eficiencia de copia cambia; al final la reacción se acerca a una meseta. Además, los primeros ciclos a partir de un cromosoma largo contienen productos con límites distintos. El recuento sencillo de arriba parte deliberadamente de un fragmento objetivo cuyos límites ya están definidos.
Separar las longitudes distintas
Ya tenemos muchas copias, pero aún falta medir su longitud. En las condiciones habituales de esta separación, el esqueleto del ADN lleva carga eléctrica negativa. La carga eléctrica es una propiedad que determina las fuerzas eléctricas; los signos opuestos se atraen. Una tensión entre dos electrodos establece un campo eléctrico; los electrodos son los contactos conductores conectados a la fuente de alimentación. El campo impulsa el ADN negativo hacia el electrodo positivo. Esto da una dirección, pero la dirección por sí sola no separa las longitudes.
Para separar añadimos un material poroso, un gel, que contiene una red con pasos diminutos. Para un mismo tipo de ADN y en condiciones adecuadas, los fragmentos cortos lo atraviesan con más facilidad y migran más lejos en un tiempo fijo. Esta separación por tamaño observada es el punto de partida físico del modelo. El espaciado uniforme y legible de la pantalla es una decisión didáctica, no una fórmula del movimiento en un gel concreto.
Los pocillos colocan las muestras en el punto de partida. Cada pocillo inicia un carril, y un carril es el recorrido de una muestra a través del gel. Muchos fragmentos de igual longitud se acumulan y, tras la detección, forman una banda visible. Una colección conocida de longitudes en un carril aparte actúa como una regla y se llama escalera de ADN. Una banda situada por debajo de una banda de referencia más larga ha viajado más lejos y corresponde a un fragmento más corto.
Selecciona «Separar por longitud» en el banco de trabajo y elige «Ver desde arriba». Puedes reproducir la separación, pausarla o arrastrar el control de progreso. Solo cambia el locus seleccionado; las etiquetas de los carriles de las muestras permanecen iguales. En A, 132 bp es más corto que 144 bp, así que viaja más lejos; corresponden a ocho y once repeticiones. La comparación numérica de abajo también presenta el resultado, de modo que se puede entender sin arrastrar con precisión.
Comparar sin perder las etiquetas de las muestras
Ahora comparamos una muestra desconocida ficticia con tres muestras de referencia. Una referencia es material que se sabe que proviene de una persona concreta. Aquí todas las muestras contienen ADN de una sola persona, todas las mediciones son correctas y se detecta cada alelo. Con esos supuestos, que un solo locus presente un par distinto significa que los perfiles no coinciden. Que solo A coincida no basta; hay que revisar también B y C.
Leer un locus y compararlo con el siguiente
Los pocillos están arriba, junto al signo negativo. El ADN se desplaza hacia abajo, hacia el signo positivo. Los números junto al carril 1 son longitudes conocidas de fragmentos, en pares de bases. Compara la altura de la banda de la muestra con la referencia y luego lee la tabla de abajo.
Un gel real necesita un método de detección para que el ADN se vea. Esta imagen brillante representa el resultado de la detección, no un brillo natural del ADN. Cada locus se muestra por separado y la separación entre bandas está ampliada a propósito.
| Carril / muestra | Número de repeticiones | Longitud de los fragmentos |
|---|---|---|
| 1 · Referencia | 4, 6, 8, 10, 12, 14, 16 | Longitudes conocidas |
| 2 · Muestra desconocida | 8 / 11 | 132 / 144 bp |
| 3 · Persona 1 | 8 / 11 | 132 / 144 bp |
| 4 · Persona 2 | 8 / 11 | 132 / 144 bp |
| 5 · Persona 3 | 9 / 9 | 136 / 136 bp |
La persona 1 comparte con la muestra desconocida 8/11 en y 10/12 en , pero en es 7/9, mientras que la muestra desconocida es 6/9. La persona 2 comparte los tres pares. La persona 3 difiere en los tres. Por eso conservamos ambos números y su posición en lugar de contar cuántas bandas se parecen a grandes rasgos. Dos loci distintos son dos preguntas distintas.
Cómo la herencia limita estas parejas de números
El mismo tipo de perfil también permite comprobar si una relación de parentesco es compatible con la herencia. En este ejemplo, para cada par de cromosomas ordinarios, el hijo recibe una copia de cada progenitor. Suponemos que no hay mutaciones nuevas ni errores de medición. En , el hijo tiene 10/12 y la madre 7/10. El 10 compartido puede venir de la madre; ella no tiene 12, así que el otro progenitor debe aportar 12.
Repetimos el razonamiento en : el hijo es 8/9 y la madre 5/8, de modo que queda 9 para el otro progenitor. En : el hijo es 9/14 y la madre 11/14, y también queda 9. Por tanto, en este ejemplo concreto el otro progenitor necesita 12 en , 9 en y 9 en . Si los dos valores del hijo aparecen en un mismo progenitor, el origen puede no ser único; hay que comprobar ambas asignaciones en lugar de «restar siempre el primer número».
Leer un locus y compararlo con el siguiente
Los pocillos están arriba, junto al signo negativo. El ADN se desplaza hacia abajo, hacia el signo positivo. Los números junto al carril 1 son longitudes conocidas de fragmentos, en pares de bases. Compara la altura de la banda de la muestra con la referencia y luego lee la tabla de abajo.
Un gel real necesita un método de detección para que el ADN se vea. Esta imagen brillante representa el resultado de la detección, no un brillo natural del ADN. Cada locus se muestra por separado y la separación entre bandas está ampliada a propósito.
| Carril / muestra | Número de repeticiones | Longitud de los fragmentos |
|---|---|---|
| 1 · Referencia | 4, 6, 8, 10, 12, 14, 16 | Longitudes conocidas |
| 2 · Madre | 7 / 10 | 128 / 140 bp |
| 3 · Hijo | 10 / 12 | 140 / 148 bp |
| 4 · Adulto A | 8 / 11 | 132 / 144 bp |
| 5 · Adulto B | 12 / 13 | 148 / 152 bp |
El adulto A no tiene 12 en A, así que el ejemplo es incompatible en ese punto. El adulto B lleva los tres números requeridos, de modo que esta comprobación sencilla no lo excluye. Sin embargo, no establece una relación biológica de parentesco. Un análisis real de paternidad utiliza más loci, información poblacional e hipótesis estadísticas explícitas, y tiene en cuenta las mutaciones y la incertidumbre del laboratorio.
Si coincide y cuánta fuerza tiene la evidencia son dos preguntas distintas
Un mismo par de números puede aparecer en más de una persona. Por eso la siguiente pregunta no es «¿coincidieron las líneas?», sino «¿con qué frecuencia aparecería este perfil bajo una explicación alternativa explícita?». Una frecuencia poblacional describe con qué frecuencia aparece un valor en un grupo determinado. Aquí usaremos frecuencias inventadas para explicar un cálculo sencillo, manteniéndolo separado de la valoración de un caso real.
Por qué comparar varios locus distingue mejor
En este ejemplo inventado, supón que en una población determinada la probabilidad de que una persona sin parentesco con la muestra coincida en la pareja A es , en la B es y en la C es . Supón también que estos aciertos son independientes entre sí: saber que A coincide no cambia la probabilidad de que coincidan B o C. Estos números son suposiciones didácticas, no datos de población.
Una décima parte de 3000 es , así que se esperan 300 coincidencias en A. «Esperado» significa un promedio al elegir grupos al azar muchas veces; no garantiza que un grupo concreto tenga exactamente ese número. El 3000 no es un dato estadístico, sino el producto de tres fracciones: 10 × 20 × 15 = 3000. Que coincidan los tres locus corresponde aproximadamente a 1 persona entre 3000.
El resultado responde a esta pregunta: bajo la población y el supuesto de independencia indicados, ¿cuál es la probabilidad de que una persona sin parentesco elegida al azar tenga los mismos tres pares? No significa que una persona coincidente tenga una probabilidad de de ser inocente o de no tener parentesco. Esas preguntas inversas necesitan otra información y una comparación distinta de explicaciones.
Los parientes comparten ADN heredado, y los perfiles STR ordinarios generalmente no distinguen a gemelos idénticos. Una muestra traza también puede transferirse de forma indirecta, degradarse, contaminarse o mezclarse con ADN de otras personas; una señal débil puede no mostrar un alelo. Por eso la interpretación real necesita métodos validados y juicio cualificado: un ordenado dibujo de tres loci no elimina estos problemas.
De la banda del gel a la curva del instrumento
El gel en placa permite ver con facilidad los carriles y las distancias. Muchos instrumentos forenses de STR separan en cambio fragmentos marcados a través de tubos estrechos llenos de un medio polimérico; esto es la electroforesis capilar. En condiciones calibradas, los fragmentos más cortos pasan antes por el detector. La luz excita una marca fluorescente unida al fragmento, y un detector registra una señal a medida que los fragmentos pasan.
Primero se comparan los tiempos de llegada brutos con patrones de longitud conocidos y se convierten en longitudes estimadas de fragmento. Después se traza un gráfico: la longitud del fragmento en el eje horizontal y la intensidad de la señal en el vertical. Un alelo claro produce un pico de detección cerca de su longitud, en lugar de una banda en su posición del gel. Los picos no son dibujos de montañas moleculares: muestran cómo cambia una medición al pasar los fragmentos por un detector.
La misma muestra desconocida, dibujada como picos
Los dos picos de 132 y 144 bp corresponden a los números de repeticiones 8 y 11: son las dos longitudes de la muestra desconocida en el locus A del gel. La altura de los picos es esquemática, no una estimación de la cantidad de ADN.
Las etiquetas de color y los rangos de tamaño validados ayudan al instrumento a distinguir los loci. Un pico desconocido no se asigna a un locus solo porque esté cerca de otro pico. Nuestra lección separa A, B y C a propósito para que esta contabilidad sea visible. Los informes reales incluyen controles, comprobaciones de calidad y límites de interpretación junto con el perfil.
Comprueba este razonamiento por tu cuenta
En el locus A, un fragmento mide 148 bp de largo. ¿Cuántas repeticiones hay?
Primero se quitan los 100 bp fijos: . Cada repetición aporta 4 bp, así que repeticiones. Dividir 148 entre 4 directamente contaría los extremos fijos como si fueran repeticiones.
Las dos copias del cromosoma tienen el mismo número de repeticiones. ¿Por qué puede haber solo una banda?
Ambos fragmentos amplificados tienen la misma longitud y por eso viajan juntos. La banda reúne muchos fragmentos de las dos copias; no significa que una de las copias heredadas haya desaparecido.
Si una muestra coincide en A y en C pero difiere en B, ¿la comparación ideal de nuestro ejemplo cuenta como coincidencia?
No. El perfil incluye el par de cada locus analizado, así que una diferencia en B es una diferencia en el perfil. Esta respuesta usa nuestros supuestos de muestra limpia, de una sola fuente y sin errores; las discrepancias reales exigen una investigación.
¿Una probabilidad de coincidencia aleatoria de da la probabilidad de que una persona sea culpable?
No. Describe la probabilidad de que una persona sin parentesco elegida al azar comparta el perfil indicado bajo esos supuestos. No describe las acciones de una persona, la transferencia del ADN ni la probabilidad de culpabilidad.